靶向表皮生长因子受体(EGFR)突变的药物,如第三代酪氨酸激酶抑制剂奥希替尼(Osimertinib),为非小细胞肺癌(NSCLC)带来了治疗革命。然而,疗效背后隐藏着一大难题——耐药的出现几乎不可避免。部分肿瘤细胞在药物作用下并未彻底清除,而是进入“药物耐受持久性(DTP)”状态,逐渐演变为完全耐药。
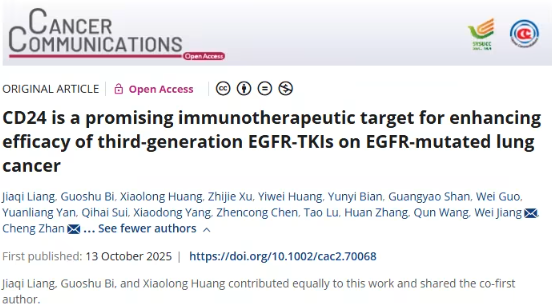
近期,复旦大学附属中山医院詹成、蒋炜团队在《Cancer Communications》发表的研究揭示,一个名为 CD24 的分子是导致EGFR-TKI耐药的关键“帮凶”,并指出靶向CD24可为联合治疗开辟新方向。
从“精准打击”到“免疫盲区”:奥希替尼的耐药难题
EGFR-TKI通过精准抑制突变的EGFR信号通路,让肿瘤迅速缩小,但癌细胞往往会通过多种方式逃脱。以往尝试将PD-1/PD-L1免疫疗法与TKI联合使用,结果不仅疗效有限,还导致毒性增加。
研究团队因此提出新的假设:是否存在另一种免疫相关分子,能与TKI形成更优协同?
CD24浮出水面:隐藏在耐药背后的“保护伞”
为了找出导致奥希替尼耐药的分子,研究者在EGFR突变肺癌细胞模型中模拟药物应答、耐受与完全耐药三种状态,并通过RNA测序筛选出11个可能参与耐药过程的基因。进一步结合29例肺癌患者单细胞测序数据,他们发现 CD24在肿瘤细胞中高度表达,而在免疫细胞中几乎缺失,是最具潜力的安全靶点。
蛋白水平验证也印证了这一发现:不论是在细胞模型还是患者样本中,奥希替尼治疗后CD24的表达均显著上升。临床分析还表明,高CD24表达的患者在术后接受TKI辅助治疗时,复发风险更高、无复发生存期更短。这意味着CD24不仅是耐药机制中的参与者,也可作为潜在预后标志物。
双重作用机制:CD24如何让肿瘤“躲过一劫”
研究揭示,CD24在耐药形成中扮演了“两面角色”:
抵御药物杀伤:CD24维持AKT和ERK通路的低水平持续激活,从而削弱TKI对肿瘤细胞的抑制效果,使部分细胞“苟活”下来。
帮助免疫逃逸:CD24还能与巨噬细胞表面的Siglec-10受体结合,发送“别吃我”的信号,阻止免疫系统清除残余癌细胞。
这种“双重防护机制”让CD24成为肿瘤生存的关键“护身符”。
靶向CD24的新武器:ATG-031抗体联合奥希替尼显著提效
团队进一步测试了一种新型抗CD24单克隆抗体——ATG-031。结果令人振奋:该抗体不仅能阻断CD24与Siglec-10的相互作用,还能增强巨噬细胞的吞噬功能。
在多种动物模型(包括细胞系移植瘤、PDX模型、自发性肺癌模型)中,ATG-031与奥希替尼联合使用显著提升了抗肿瘤效果,小鼠生存期明显延长。值得注意的是,当研究者清除小鼠体内的巨噬细胞后,这种疗效优势消失,证明疗效确实依赖免疫系统介导的吞噬反应。
机制溯源:为何TKI会“意外激活”CD24?
进一步研究发现,EGFR-TKI治疗会激活JNK激酶,使转录因子YY1在S247位点发生磷酸化。磷酸化后的YY1倾向形成二聚体,能同时结合CD24基因的启动子与增强子区域,形成“染色质环”结构,从而显著提升CD24的转录水平。这揭示了TKI诱导CD24上调的分子开关机制,也为未来开发靶向YY1磷酸化的药物提供了新方向。
展望未来:CD24——从“耐药标志物”到“治疗靶点”
这项研究系统揭示了CD24在EGFR突变肺癌耐药中的核心作用:它既能帮助肿瘤逃脱药物打击,又能屏蔽免疫系统识别。通过靶向CD24的抗体疗法,如ATG-031,可显著增强EGFR-TKI的治疗效果,目前该药已进入早期临床试验阶段。
未来,研究者计划进一步验证CD24作为预测性生物标志物的临床价值,并探索其在ALK、KRAS等其他靶向药耐药机制中的潜在应用。
结语:让“顽固癌细胞”无处遁形
从发现耐药机制到提出联合免疫策略,这项研究为EGFR突变肺癌治疗带来了新的启示。靶向CD24或将成为破解EGFR-TKI耐药的新钥匙,帮助更多患者延长无病生存期,实现精准治疗的新跨越。